文章标题:The hepatic FGFR-ERK-HRG axis regulates heparin-induced thrombocytopenia with thrombosis
发表期刊:Blood
影响因子:23.9
客户单位:中国海洋大学
百趣提供服务:血液蛋白冠-DIA
研究背景
肝素是临床抗凝治疗的基石药物,广泛用于外科手术、体外循环、血栓性疾病的预防与救治,但肝素使用存在一类凶险的并发症——肝素诱导的血小板减少伴血栓形成(HIT)。该疾病在肝素暴露患者中发生率可达0.5%-5%,病死率最高可达30%,核心病理特征是机体产生针对PF4-肝素复合物的致病性抗体,形成超大免疫复合物激活血小板,同时驱动中性粒细胞释放中性粒细胞胞外诱捕网(NETs),诱发全身高血栓风险。
临床上一个长期悬而未决的谜题是:普通未分级肝素体内半衰期仅约2小时,但停用肝素数日后依旧可以出现迟发性血栓事件。肝素已经从血液循环清除,促血栓状态为何仍能持续存在?传统的研究大多聚焦血小板层面的免疫复合物激活,缺少对上游器官调控机制的解析。
肝脏作为人体凝血、免疫调控的核心器官,既是肝素主要代谢富集位点,同时合成大量血浆凝血与抗凝蛋白。富组氨酸糖蛋白(HRG)正是一种主要由肝细胞合成的血浆多功能糖蛋白,既往研究提示它参与凝血、免疫稳态调节,但它是否参与HIT疾病进程尚不明确。本研究从肝脏 血小板的器官交互视角切入,探索肝脏来源分子如何调控HIT的发生发展,试图解释肝素清除后持续存在的促血栓病理环路,为HIT的早期识别与干预寻找全新靶点。
中国海洋大学医药学院博士生周绍芸、王天宇为共同第一作者;申传斌教授、张峻峰教授与加拿大多伦多大学倪合宇教授为共同通讯作者。申传斌教授现为中国海洋大学医药学院教授、博士生导师、泰山学者青年专家,长期围绕血小板、免疫血栓与心脑血管疾病开展基础及转化研究。课题组聚焦血小板介导的免疫血栓与心脑血管疾病的作用机制与靶点研究、海洋药物作用机制与新靶标发现,将疾病机制研究与活性分子筛选、药效评价和药物开发相结合。本次发表于Blood的成果,是团队持续探索免疫血栓调控机制、推进心脑血管疾病靶向防治研究的重要进展。
研究结果
01.反复肝素给药诱导肝素清除后持续性血小板高反应,筛选出关键分子HRG
为破解临床 “肝素已经代谢清除,但血栓风险依旧持续” 的科学问题,研究团队模拟临床连续肝素给药方案开展动物实验。小鼠连续5天接受肝素注射,在末次给药12小时后,体内肝素已经代谢完全,APTT、PT、TT等常规凝血指标恢复正常,但血小板却表现出持续过度活化:受到胶原刺激后,血小板整合素αIIbβ3活化、磷脂酰丝氨酸外翻水平显著升高;体外流动灌流实验可见血栓形成明显增强。反观单次肝素给药组,并未出现这种持续性促血栓状态(图1A-C)。
对肝素处理小鼠血浆开展蛋白质组学分析,筛选得到差异分子富组氨酸糖蛋白HRG。实验证实,连续给予未分级肝素,小鼠血浆HRG水平下降40%-60%,HRG浓度与血小板活化程度呈负相关;而低分子肝素仅引起HRG轻微下调,无统计学差异,这一特征或可解释临床上低分子肝素HIT发病率更低的现象。体外肝细胞培养同样证明,未分级肝素能够剂量依赖性抑制HRG表达与分泌(图1D-J)。
为确立HRG降低与促血栓表型的因果关系,研究使用Hrg⁺/⁻杂合小鼠(血浆HRG水平降低约40%)。小鼠基础状态下血小板数量、血小板受体表达、常规凝血指标均无异常;但受到刺激后,血小板活化显著增强,体外流动条件下血栓增多,氯化铁诱导肠系膜小动脉血栓的发生率明显上升。 在PF4/肝素免疫造模后,Hrg⁺/⁻小鼠产生更高滴度的抗PF4 肝素致病性抗体;补充外源性人HRG,能够降低抗体滴度,减少致病性抗体结合血小板。同时观察到:停用肝素后,血浆HRG需要约3天才能够恢复至基线水平,该窗口期血栓风险显著升高,对应临床肝素停药后的血栓反弹高危期(图1K-S)。
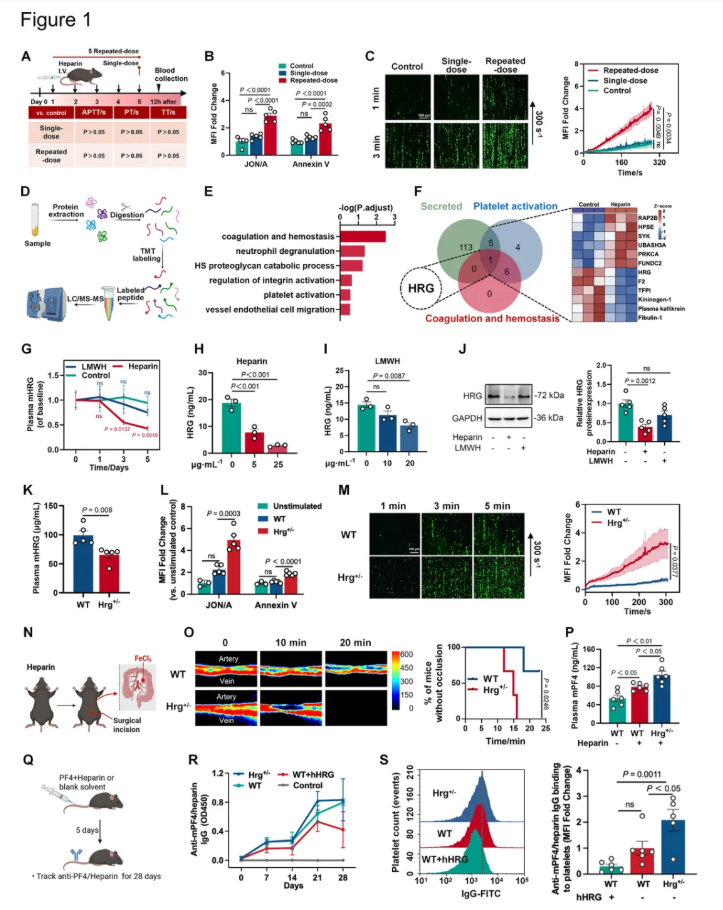
图1. 反复肝素给药通过下调HRG增强血小板反应性并促进自身抗体产生
02.肝素通过肝脏FGFR ERK Elk1通路抑制HRG转录,形成自我驱动病理环路
既然反复肝素会下调肝脏来源HRG,研究进一步探索肝素调控HRG的分子通路。对肝素处理小鼠肝脏进行转录组测序,差异基因富集结果提示FGFR-ERK信号通路发生明显改变(图2A)。
体外肝细胞实验显示,FGF2激活FGFR-ERK信号可以上调HRG表达;加入ERK通路抑制剂PD98059后,该上调效应被完全阻断,证明FGFR-ERK通路正向调控HRG合成。肝素竞争性结合肝细胞表面硫酸乙酰肝素蛋白聚糖,破坏FGF2 FGFR复合物组装,抑制ERK磷酸化,进而下调HRG;FGF捕获剂NSC12、肝素酶降解细胞表面糖胺聚糖,均可重现肝素的抑制效果。同时,血小板活化释放的PF4也能够抑制FGF2介导的FGFR-ERK激活,进一步压制HRG表达(图2D-J)。
向下追踪转录调控环节,通过JASPAR数据库预测、AlphaFold3结构模拟分析,提示转录因子Elk1存在HRG启动子结合位点;ChIP-qPCR实验证实:FGF2刺激促使Elk1富集在HRG基因启动子区域,促进HRG转录;而肝素处理会显著减弱Elk1在启动子区的结合,直接抑制HRG转录(图2K-M)。
至此,研究提出一条不依赖循环肝素的自我放大病理环路:肝素→抑制肝细胞FGFR-ERK-Elk1通路→HRG合成下降;HRG缺乏使血小板活化阈值降低,释放更多PF4;PF4进一步抑制肝脏HRG合成。即使血液中肝素完全清除,该病理环路持续运转,维持机体高血栓风险,解释迟发性HIT发病机制(图2N)。
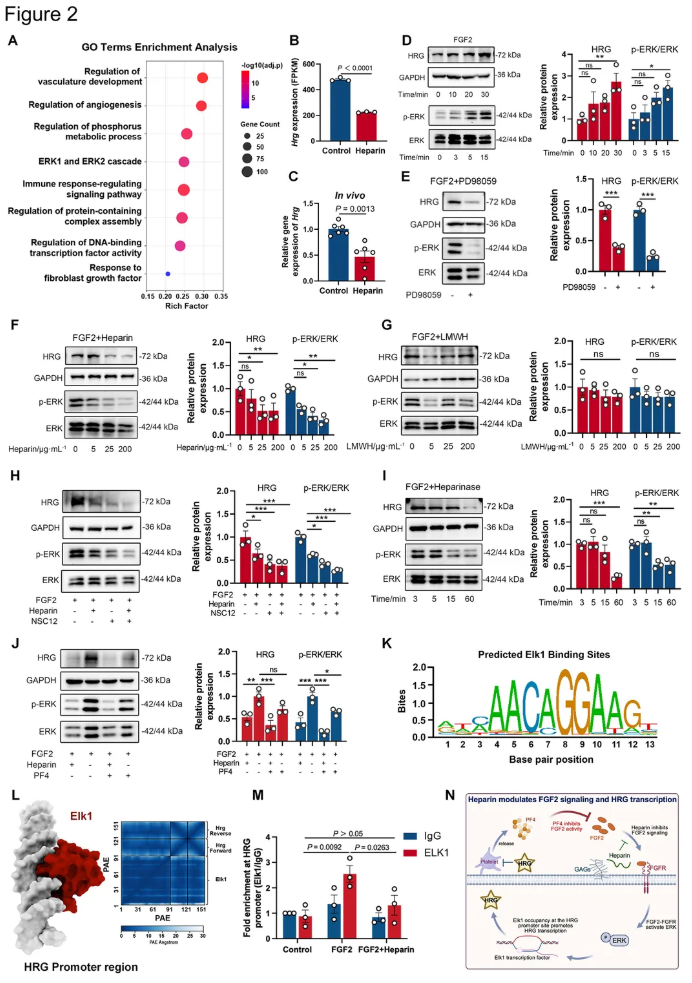
图2. 肝素通过肝脏FGFR-ERK-Elk1通路抑制HRG表达
03.HRG锌离子依赖性直接阻断活化αIIbβ3,抑制血小板活化与血栓形成
明确上游通路后,研究解析HRG抑制血小板的直接作用靶点。体外血小板功能实验显示,生理浓度HRG可剂量依赖性抑制凝血酶、ADP、TRAP-6、胶原等多种激动剂诱导的人血小板聚集;降低血小板PAC 1结合、P 选择素表达、磷脂酰丝氨酸外翻,抑制纤维蛋白原与血小板结合;在模拟静脉、动脉剪切力的流动灌流体系中,HRG显著抑制血栓形成(图3A G)。
动物体内验证,对肝素预处理小鼠以及Hrg⁺/⁻小鼠输注外源性人HRG,可以显著延长FeCl₃损伤后动脉血栓形成起始时间,降低血栓风险。血浆 血小板交换实验证实,血浆来源HRG发挥主要抑制效应,血小板内部储存的HRG仅起辅助作用(图3H-K)。
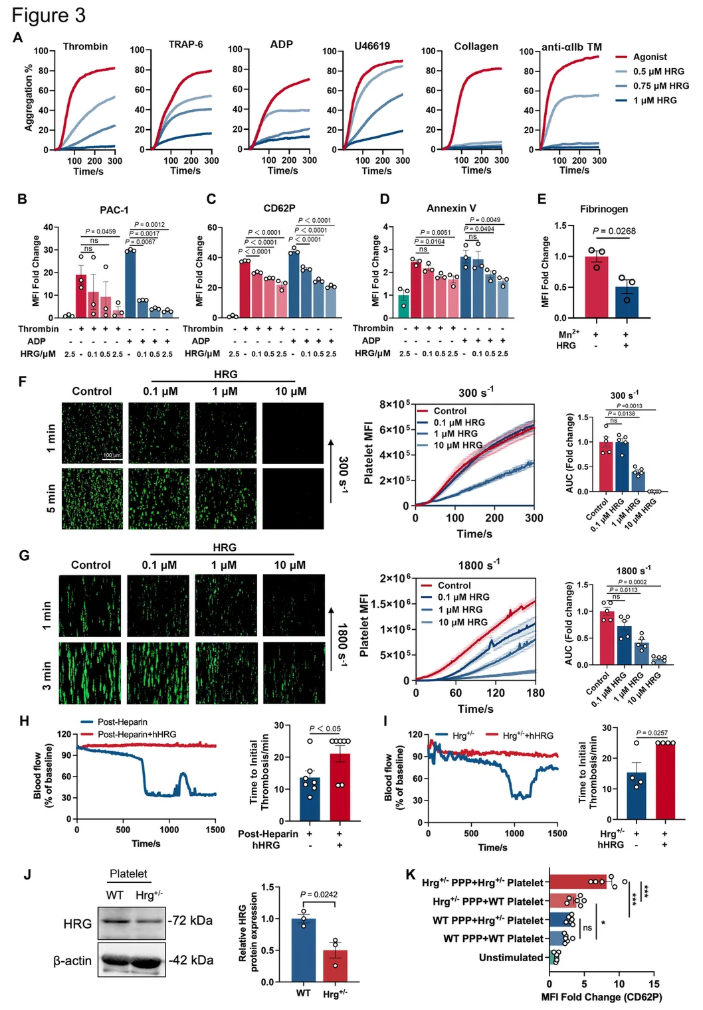
图3. HRG抑制血小板活化与聚集
进一步分子机制:HRG仅结合活化构象的整合素αIIbβ3,对静息血小板几乎不结合;在β3敲除(Itgb3-/-)血小板上,几乎检测不到HRG结合信号。免疫共沉淀、ELISA、SPR表面等离子共振证实二者直接相互作用;锌离子可以显著提升HRG与活化αIIbβ3的结合亲和力。HRG结合活化αIIbβ3后,占据配体结合位点,抑制血小板铺展以及整合素outside in信号,阻断血小板聚集(图4A I)。研究者将该部分通路总结为机制示意图,展示HRG缺失经由整合素通路促血栓的作用过程(图4J)。
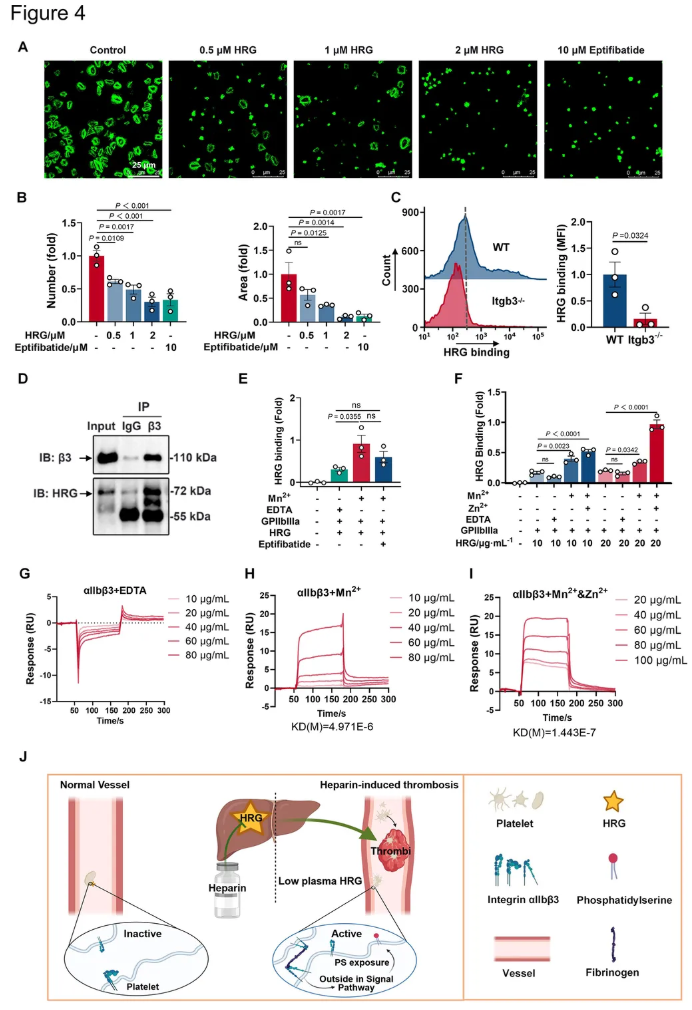
图4. HRG直接阻断活化整合素αIIbβ3
04.抑制PF4-肝素超大免疫复合物组装,削弱HIT致病抗体结合血小板
HIT启动的关键事件是PF4-肝素组装超大抗原复合物ULCs,结合致病性抗体形成三元免疫复合物ULICs。研究利用动态光散射DLS检测颗粒粒径:HRG剂量依赖性抑制PF4-肝素ULCs的形成,并减小“PF4-肝素-HIT模拟抗体KKO”致病性三元免疫复合物ULICs的粒径,阻碍其组装(图5A-D)。
在血小板结合层面,HRG能够显著减弱模拟致病抗体KKO与血小板的结合。进一步酶降解实验提示,ULICs可通过血小板表面硫酸软骨素结合血小板,HRG可以干扰硫酸软骨素介导的免疫复合物锚定,阻断抗原-抗体复合物黏附于血小板表面。这说明HRG的保护效应不止是抑制下游血小板活化,还可以在疾病上游,抑制致病性免疫复合物生成(图5E-G)。
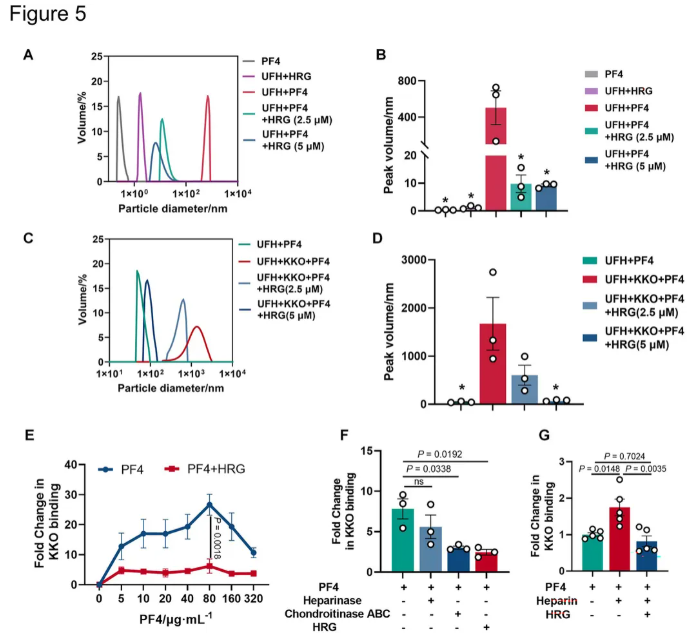
图5. HRG抑制PF4抗原复合物形成及后续抗体与血小板结合
05.体外抑制NETs生成,人源化HIT小鼠体内证实HRG的保护效果
中性粒细胞释放NETs是放大HIT微血管血栓的重要驱动因素。体外共培养实验发现,HIT免疫复合物ULICs可诱导大量NETs释放;HRG预处理能够显著抑制NETs形成,该抑制效应可不依赖血小板存在(图6C-D)。
为在体内验证HRG对HIT的保护,构建人源化血小板HIT小鼠模型:清除NOD/SCID小鼠自身血小板,回输人血小板,给予PF4、肝素、KKO抗体诱导HIT,模型出现血小板计数下降、血浆PF4升高、肠系膜微血管血栓。给予生理剂量外源性人HRG干预,小鼠微血管血栓明显减轻,血管闭塞起始时间延后,血管闭塞发生率显著下降,体内证实HRG能够缓解HIT相关血栓(图6E-K)。
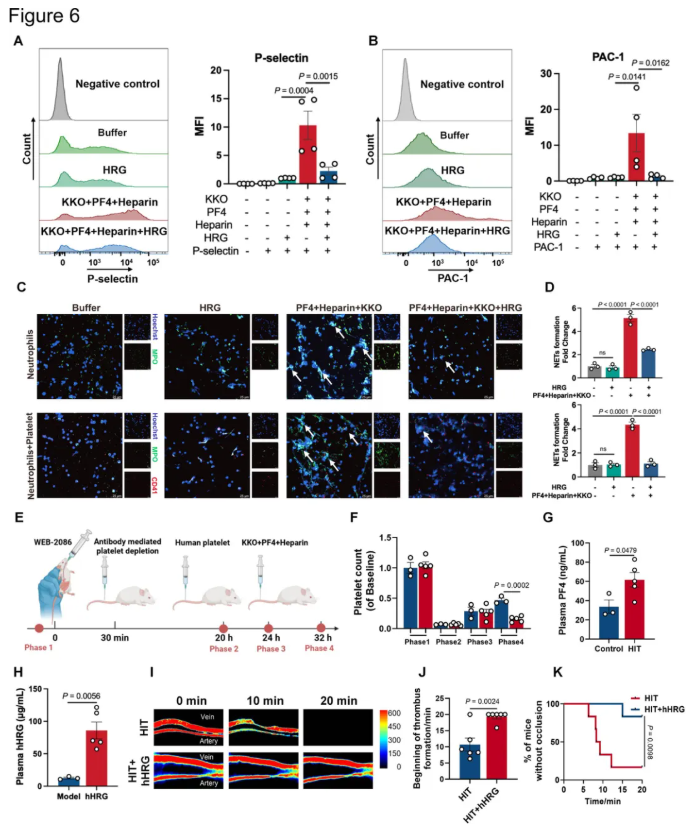
图6. HRG减轻HIT诱导的血栓形成
研究总结
该研究针对肝素清除后HIT血栓风险持续存在这一临床难题,揭示肝脏FGFR ERK Elk1 HRG信号轴在HIT中的关键作用。反复未分级肝素给药抑制肝细胞合成HRG,HRG减少后,其对活化整合素αIIbβ3、对PF4 肝素致病性超大免疫复合物组装的抑制作用消失,同时血小板释放的PF4进一步抑制HRG生成,形成不依赖循环肝素的自我放大病理环路,为迟发性HIT血栓持续现象提供潜在机制解释。
HRG兼具上游抑制免疫复合物组装、下游阻断血小板激活的多重保护效应,动物实验证实补充外源性HRG可减轻HIT相关血栓。本研究仍缺乏临床患者队列验证,但提示HRG有望成为HIT风险分层标志物与潜在治疗靶点,为HIT的防控提供新方向。